Normalmente no se hereda
En la gran mayoría de los casos (alrededor de 9 de cada 10), la variante aparece por primera vez en la persona afectada (de novo) y no está en sus padres.1,2 No es culpa de nadie.
Sobre el síndrome de Dravet
Es una encefalopatía epiléptica y del desarrollo poco frecuente que suele empezar en el primer año de vida. Además de crisis epilépticas difíciles de controlar, afecta al desarrollo, a la conducta, al sueño y a la movilidad. Acompaña a la persona toda la vida, y un diagnóstico temprano y una atención integral marcan la diferencia.
Esta información es orientativa y no sustituye la valoración de tu equipo médico.
Revisado por la Fundación Síndrome de Dravet · Actualizado en octubre de 2026
De un vistazo
Cada clave enlaza con su explicación completa y sus fuentes.
1 de cada 16.000
nacimientos, aproximadamente
Es una enfermedad rara. Forma parte de las encefalopatías epilépticas y del desarrollo.
Más del 80 %
tiene una variante en el gen SCN1A
Normalmente no se hereda: en alrededor de 9 de cada 10 casos aparece por primera vez en el niño o la niña. No es culpa de nadie.
3 a 9 meses
edad habitual de la primera crisis
Suelen ser crisis largas, muchas veces con fiebre, en un bebé que hasta entonces se desarrollaba con normalidad.
Más que crisis
también afecta al neurodesarrollo, a la conducta, al sueño y a la marcha
La gran mayoría tiene algún grado de discapacidad intelectual, de leve a grave, que suele notarse a partir del segundo año.
3 o más fármacos
anticrisis tomaban el 77 % de las personas con síndrome de Dravet en un estudio español
Sin embargo, algunos anticrisis están contraindicados en el síndrome de Dravet. Llevad siempre el protocolo de emergencia, que los recoge.
Ensayos clínicos
en marcha, algunos con participación de hospitales españoles
Aún no tiene cura. Se estudian tratamientos dirigidos a su causa, y la Fundación investiga en su propio laboratorio, en Elche.
Definición
El síndrome de Dravet forma parte de las encefalopatías epilépticas y del desarrollo (EED). El nombre indica dos cosas: que la persona tiene una epilepsia grave y que su desarrollo se ve afectado, tanto por las crisis como por la propia causa genética, que actúa con independencia de ellas.1
La Liga Internacional contra la Epilepsia (ILAE) lo incluye entre los síndromes epilépticos que comienzan en la lactancia.1 Es una enfermedad rara: se estima que aparece en alrededor de 1 de cada 16.000 nacimientos.2,3
Cada persona es diferente. La frecuencia de las crisis, el grado de discapacidad intelectual y los problemas asociados varían mucho, por eso a menudo se habla de un espectro.
Un poco de historia. Lo describió en 1978 la doctora Charlotte Dravet, en Marsella, con el nombre de epilepsia mioclónica grave de la infancia. Como las mioclonías no siempre aparecen y los síntomas varían de una persona a otra, en 1989 pasó a llamarse síndrome de Dravet.4 En 2001 se identificó su principal causa genética, el gen SCN1A.5
No hay un registro oficial que permita saber cuántas personas tienen síndrome de Dravet en España. Un estudio publicado en 2019, basado en la opinión de 19 especialistas españoles, estimó que había entre 348 y 540 personas con el síndrome.6 Las cifras de prevalencia publicadas en otros países, entre 1,2 y 6,5 personas por cada 100.000 habitantes, apuntan a que podría haber bastantes más.7 Es probable que muchas personas adultas sigan sin diagnóstico, porque cuando eran pequeñas no existía el estudio genético.8
Cuándo sospecharlo
Al principio, una crisis con fiebre puede parecer una convulsión febril corriente, que es frecuente en la infancia y casi nunca grave. Por eso el síndrome de Dravet a menudo tarda en diagnosticarse.
Estas señales deben hacer pensar en el síndrome de Dravet:
Si reconocéis varias de estas señales, comentadlo con el pediatra o el neuropediatra y preguntad por un estudio genético.
Para profesionales. El consenso internacional de 2022 recomienda pedir el estudio genético para confirmar o descartar un síndrome de Dravet en lactantes de 2 a 15 meses con un desarrollo normal que presentan una primera crisis hemiclónica prolongada (de 5 a 29 minutos) o un primer estado epiléptico convulsivo, focal o generalizado (de 30 minutos o más), con fiebre o tras una vacuna, sin otra causa que lo explique.9
¿Sin diagnóstico genético? Nuestro Programa de Secuenciación Completa del Genoma ofrece un estudio genómico gratuito a personas de cualquier edad que residen en España, están atendidas en la sanidad pública, no tienen diagnóstico y presentan un cuadro compatible. Lo solicita su médico.
Genética
En más del 80 % de las personas con síndrome de Dravet se encuentra una variante patogénica, es decir, un cambio que causa la enfermedad, en el gen SCN1A.1 Este gen tiene las instrucciones para fabricar NaV1.1, un canal de sodio que regula las señales eléctricas de las neuronas.
Tenemos dos copias de cada gen. Cuando una de las dos copias de SCN1A no funciona, el cerebro fabrica menos canales NaV1.1 de los que necesita. Esto afecta sobre todo a las neuronas inhibidoras, las que actúan como freno de la actividad eléctrica del cerebro. Con menos freno, aparecen las crisis y se altera el desarrollo.
En la gran mayoría de los casos (alrededor de 9 de cada 10), la variante aparece por primera vez en la persona afectada (de novo) y no está en sus padres.1,2 No es culpa de nadie.
En una minoría de familias, la variante viene de un padre o una madre con síntomas leves, como convulsiones febriles en la infancia, o que la tiene solo en una parte de sus células (mosaicismo), a veces sin ningún síntoma.10 En esos casos, la probabilidad de transmitir la variante en cada embarazo puede llegar al 50 %, y la gravedad puede ser muy distinta entre familiares. Tampoco entonces es culpa de nadie.
Si la variante es de novo, la probabilidad de que se repita es baja, aunque no nula: a veces uno de los padres la tiene solo en una parte de sus células sin saberlo (mosaicismo).1 Antes de otro embarazo, pedid consejo genético: os ayudará a valorar vuestro caso.
Las variantes en SCN1A también causan cuadros más leves, como la epilepsia genética con crisis febriles plus (GEFS+). Tener una variante en SCN1A no significa necesariamente tener síndrome de Dravet.10
En algunas personas con el cuadro típico no se encuentra la variante, o aparece en otros genes. Algunos, como PCDH19 o CHD2, causan epilepsias que se parecen al síndrome de Dravet, pero son distintas.10 Por eso el diagnóstico une siempre la clínica y la genética.
El informe genético debe explicarlo siempre un profesional de genética o de neurología. Ante cualquier duda, pide una consulta de consejo genético.
Diagnóstico
El diagnóstico es clínico y genético. Lo hace el equipo de neuropediatría o neurología a partir de la historia de las crisis y de la evolución del desarrollo, y el estudio genético lo confirma en la mayoría de los casos.
Estudio con 57 familias, con participación de la Fundación.11
Un vídeo de las crisis y un diario con fechas, duración y desencadenantes ayudan mucho.
Se hace con una muestra de sangre o de saliva. Puede ser un panel de genes de epilepsia, un exoma o un genoma, y conviene que estudie también si falta o sobra un trozo del gen (deleciones o duplicaciones), por ejemplo con la técnica MLPA.2 Si se hizo hace años y fue negativo, puede merecer la pena repetirlo con las técnicas actuales.
Al principio suele ser normal. Con el tiempo, a menudo a partir de los 2 años, aparecen alteraciones.1 El vídeo-EEG registra a la vez la actividad del cerebro y lo que ocurre durante una crisis.
Suele ser normal al principio. Sirve sobre todo para descartar otras causas.1
Un estudio genético negativo no siempre descarta el síndrome
Si el cuadro clínico es típico, el diagnóstico puede mantenerse aunque no se encuentre la variante.
Permite evitar los medicamentos que empeoran las crisis, empezar antes el tratamiento adecuado, preparar un plan de urgencias y acceder cuanto antes a terapias, ayudas y ensayos clínicos.
En España el diagnóstico todavía llega tarde con frecuencia. En un estudio con 57 familias españolas, en el que participó la Fundación, 8 de cada 10 habían recibido antes otro diagnóstico, y en 8 de cada 10 personas adultas el diagnóstico había tardado más de 4 años.11 Otro estudio español, también con participación de la Fundación, encontró retrasos, visitas frecuentes a urgencias y el uso de medicamentos que empeoran las crisis.8
El síndrome de Dravet necesita seguimiento por profesionales con experiencia en epilepsias complejas. En la sanidad pública hay centros, servicios y unidades de referencia (CSUR) de epilepsia refractaria y, en Europa, la red europea de referencia EpiCARE, en cuyo grupo de representantes de pacientes participa la Fundación. Pregunta a tu equipo si conviene una valoración en uno de estos centros.
Unidades de referencia CSUR (Ministerio de Sanidad)Red europea EpiCARE
CIE-10-ES: G40.833 y G40.834 (síndrome de Dravet, intratable, con o sin estado de mal epiléptico, respectivamente).
Orphanet: ORPHA:33069.
Que el informe recoja el diagnóstico con su código facilita los trámites de discapacidad, dependencia y ayudas.
Evolución
Acompaña a la persona toda la vida, pero cambia con los años. Las etapas son orientativas: cada persona sigue su propio camino.
Primer año
Las crisis suelen empezar entre los 3 y los 9 meses (de media, hacia los 6), en un bebé que se desarrollaba con normalidad.1 Suelen ser largas, de un lado del cuerpo o generalizadas, y muchas veces con fiebre. El EEG y la resonancia suelen ser normales.
De 1 a 5 años
Aparecen otros tipos de crisis, como mioclonías, ausencias atípicas o crisis focales, con o sin fiebre, y son frecuentes los ingresos por crisis prolongadas. El desarrollo se frena, sobre todo el lenguaje, y pueden aparecer hiperactividad, problemas de conducta y de sueño, y torpeza al caminar.
Infancia tardía y adolescencia
Las crisis largas suelen ser menos frecuentes, aunque las crisis continúan, a menudo durante el sueño.1 El desarrollo avanza más despacio o se estanca, y la marcha puede empeorar.1,9
Edad adulta
La mayoría de las personas adultas sigue teniendo crisis, sobre todo tónico-clónicas durante el sueño, aunque con menos estados epilépticos, y necesita apoyo en el día a día. Con los años pueden aparecer rigidez, lentitud de movimientos, inclinación de la cabeza hacia delante y una marcha que empeora, con rasgos parecidos a los del párkinson.12,13 En un estudio internacional con 92 personas adultas, en el que participó la Fundación, 6 de cada 10 familias habían notado la pérdida de habilidades que ya tenían, como el habla, la marcha o la coordinación de las manos.13
La mayoría de las personas con síndrome de Dravet llega a la edad adulta. Aun así, el riesgo de muerte prematura es mayor que en la mayoría de las epilepsias, sobre todo en la infancia. En una revisión de 177 fallecimientos publicados, casi la mitad se debió a muerte súbita inesperada en epilepsia (SUDEP), alrededor de un tercio a estados epilépticos y un 8 % a ahogamientos u otros accidentes.14
Conocer estos riesgos ayuda a reducirlos: buscar el mejor control de las crisis, vigilar durante la noche y tener un plan de urgencias. Te lo explicamos en Seguridad y SUDEP.
Si habéis perdido a un ser querido con síndrome de Dravet, nuestro Servicio de Apoyo al Duelo os acompaña.
Problemas asociados
Las crisis son solo una parte. La mayoría de las personas con síndrome de Dravet tiene otras dificultades que a menudo pesan tanto o más en el día a día. No todas aparecen en todas las personas ni con la misma intensidad.
La gran mayoría tiene algún grado de discapacidad intelectual, de leve a grave: en un estudio poblacional en Suecia, el 86 % de los niños y niñas.15 Suele hacerse evidente a partir del segundo año.
Quién ayuda: atención temprana, neuropsicología y apoyos en el colegio.
El lenguaje es una de las áreas más afectadas. Algunas personas hablan con frases; otras usan pocas palabras o se comunican con gestos, pictogramas o comunicadores.
Quién ayuda: logopedia y sistemas aumentativos y alternativos de comunicación.
Son frecuentes la hiperactividad, la impulsividad, las dificultades de atención y los rasgos del espectro autista. La conducta desafiante a menudo expresa malestar o dificultad para comunicarse. Para detectar estos problemas, la Fundación ha creado con especialistas y familias la lista de comprobación DANCE.16
Quién ayuda: psicología, neuropediatría y psiquiatría infantil.
Alrededor de 3 de cada 4 personas tienen problemas de sueño, como dificultad para dormirse o mantener el sueño, despertares o problemas de respiración mientras duermen.17 Dormir mal empeora la conducta, el aprendizaje y las crisis.
Quién ayuda: neuropediatría o neurología y unidades de sueño.
La coordinación y la marcha se alteran con los años. Alrededor de la mitad camina agachada, con las rodillas y las caderas flexionadas.18
Quién ayuda: fisioterapia, rehabilitación, ortopedia y terapia ocupacional.
Puede haber falta de apetito, a veces por la medicación, dificultad para tragar, poco aumento de peso y estreñimiento.
Quién ayuda: pediatría, digestivo y nutrición, y logopedia para la deglución.
Con los años pueden aparecer escoliosis y deformidades en los pies.19 Los huesos también pueden ser más frágiles (osteopenia), sobre todo si hay poca movilidad: pregunta a tu equipo si conviene revisarlo.
Quién ayuda: traumatología y rehabilitación.
Algunas personas tienen dificultades para regular la temperatura y la sudoración, o alteraciones del ritmo del corazón. Es lo que se llama disautonomía. En un estudio español con 34 personas, hecho en la reunión anual de familias de la Fundación, el electrocardiograma y la ecografía del corazón no mostraron alteraciones importantes, pero sí algunos signos que se han relacionado con la disautonomía. Sus autores aconsejan seguir vigilando el corazón.20 Pregunta a tu equipo si conviene hacer alguna prueba.
Quién ayuda: neuropediatría y, si hace falta, cardiología.
La higiene de la boca puede ser difícil y son frecuentes los problemas dentales. Conviene hacer revisiones periódicas.
Quién ayuda: odontología con experiencia en personas con discapacidad.
Las infecciones, sobre todo respiratorias y de oído, son frecuentes en la infancia y, con la fiebre, pueden desencadenar crisis.
Quién ayuda: pediatría y medicina de familia.
Controlar mejor las crisis ayuda, pero no siempre mejora estas dificultades, porque muchas dependen de la propia causa genética. Por eso conviene atenderlas desde el principio. Encontrarás consejos prácticos en la guía Vivir con Dravet.
Tratamiento
Aún no hay un tratamiento que cure el síndrome de Dravet. El objetivo es reducir el número y la duración de las crisis, evitar los estados epilépticos, atender los problemas asociados y mejorar la calidad de vida, con los menores efectos secundarios posibles.
Antes de nada
Las decisiones sobre la medicación las toma el equipo de neurología que conoce a cada persona. No cambies ni suspendas nunca una dosis por tu cuenta.
Casi todas las personas necesitan varios medicamentos a la vez: en un estudio con 122 familias en España, el 77 % tomaba 3 o más.8 Según el consenso internacional de 2022, elaborado por especialistas y familias, y la guía europea de ese mismo año, en cuya elaboración participó la Fundación:2,9
| Principio activo | Desde | Cómo se usa | Controles según su ficha técnica |
|---|---|---|---|
| Estiripentol | 2007 | Junto con clobazam y valproato, para las crisis tónico-clónicas generalizadas que estos no controlan.22 | Análisis de sangre (hemograma y función hepática) antes de empezar y cada 6 meses. |
| Cannabidiol | 2019 | Junto con clobazam, a partir de los 2 años.23 | Análisis de función hepática antes de empezar, al mes, a los 3 y a los 6 meses, y después de forma periódica; más a menudo si también toma valproato. |
| Fenfluramina | 2020 | Añadida a otros medicamentos, a partir de los 2 años.24 | Ecocardiograma antes de empezar, cada 6 meses durante los 2 primeros años y después una vez al año. |
Puedes consultar la ficha técnica y el prospecto de cada medicamento en CIMA, el centro de información de medicamentos de la AEMPS.
El cannabidiol autorizado como medicamento no es lo mismo que los productos de CBD de venta libre. Esos aceites no garantizan su composición ni su dosis y pueden interactuar con otros fármacos. Consulta siempre con tu equipo antes de usar cualquier producto.
Los medicamentos que bloquean los canales de sodio pueden aumentar las crisis en el síndrome de Dravet y, en general, se evitan como tratamiento diario:2,9
En personas adultas, haber tomado durante más tiempo los que bloquean los canales de sodio se ha asociado con una marcha peor y más rasgos parecidos a los del párkinson.13
En un estudio con 122 familias en España, casi la mitad de las personas con síndrome de Dravet (el 48 %) los había tomado alguna vez, y más a menudo cuanto más había tardado el diagnóstico.8 Llevad siempre el informe con el diagnóstico. Si os proponen alguno de estos medicamentos, preguntad si el equipo sabe que se trata de un síndrome de Dravet. Si una persona adulta ya toma alguno desde hace tiempo, no lo retiréis sin hablar con neurología.
Una crisis convulsiva que dura más de 5 minutos tiene riesgo de no parar sola y necesita tratamiento.26 Por eso cada persona debe tener una medicación de rescate, como el midazolam por vía bucal, y un protocolo de urgencias firmado por su neurólogo que indique qué dar, cuánto y cuándo. En el síndrome de Dravet, el protocolo puede indicar darla antes de los 5 minutos.2
Qué hacer ante una crisisPlantilla del protocolo de urgenciasGuía del midazolam bucal
Es una dieta médica muy rica en grasas y pobre en hidratos de carbono. Se valora cuando varios medicamentos no han funcionado. En estudios sin grupo de comparación, alrededor de 6 de cada 10 personas reducían sus crisis a la mitad o más a los 6 meses.27 Debe seguirse siempre con un equipo con experiencia, de neurología y dietética, nunca por cuenta propia. En adolescentes y adultos suele usarse una versión menos estricta, la dieta Atkins modificada.9
Un pequeño generador implantado bajo la piel del pecho envía impulsos eléctricos al nervio vago. Se valora cuando otros tratamientos, como la dieta cetogénica, no han funcionado. En el síndrome de Dravet, la reducción de las crisis suele ser inferior a la mitad y varía mucho de una persona a otra. Los datos proceden de estudios pequeños y sin grupo de comparación.2,9
La atención temprana, la fisioterapia, la logopedia, la terapia ocupacional y el apoyo psicológico forman parte del tratamiento, igual que evitar los desencadenantes de las crisis. Lo explicamos en la guía práctica Vivir con Dravet.
Investigación
La investigación avanza hacia tratamientos que actúan sobre la causa del síndrome de Dravet. Por ejemplo, oligonucleótidos antisentido que ayudan a la célula a fabricar más NaV1.1 a partir de la copia sana del gen, y terapias génicas que llevan a las neuronas inhibidoras las instrucciones para aumentarlo. También se estudian nuevos medicamentos anticrisis.
A octubre de 2026, ninguno de estos tratamientos dirigidos a la causa está aprobado. Varios están en ensayos clínicos, algunos con participación de hospitales españoles.
Medir lo que de verdad importa a las familias también es investigar. Un consenso español de 2022, con especialistas y organizaciones de pacientes, recomendó evaluar con frecuencia la calidad de vida de la persona y de quienes la cuidan.28 En un proyecto con familias de la Fundación, la conducta y el estado de ánimo, la autonomía y la vida social fueron los aspectos del día a día que más se resentían, y con ellas se diseñó un prototipo de aplicación para medirlos en casa.29 La Fundación participa además en grupos internacionales de expertos que proponen cómo medir los resultados de los ensayos clínicos en las enfermedades raras neuropediátricas.30
Participar en un ensayo es siempre voluntario. En nuestra guía ¿Qué es un ensayo clínico? te explicamos cómo funcionan, qué derechos tienes y cómo buscar estudios abiertos.
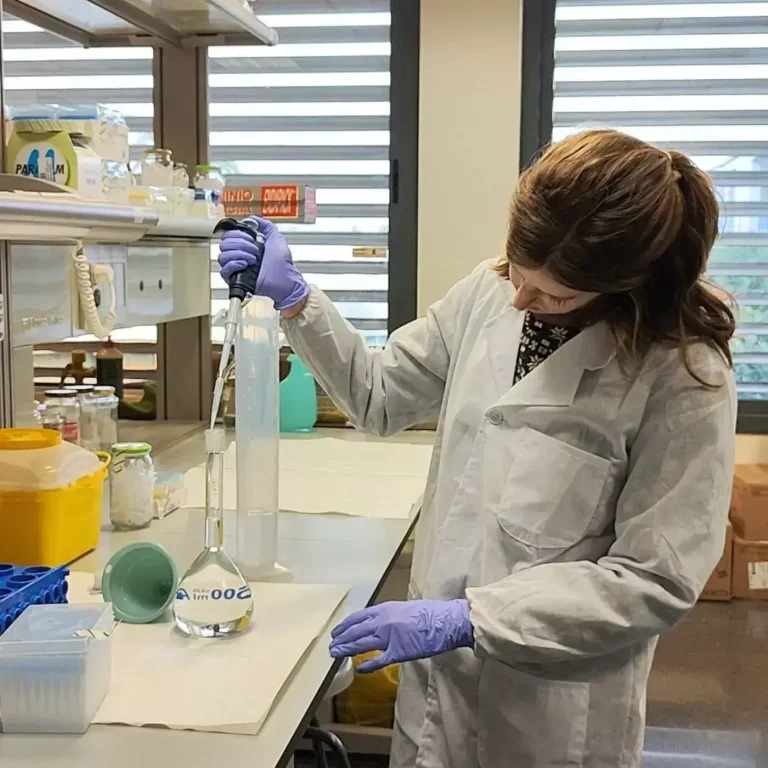
La Fundación impulsa su propia investigación desde su laboratorio en el Parque Científico de la Universidad Miguel Hernández, en Elche, y reúne cada año a investigadores, profesionales y familias en la European Dravet Syndrome Conference.
Recién diagnosticados
Recibir el diagnóstico es un golpe. No hace falta hacerlo todo a la vez: estos pasos os ayudarán a ordenar las primeras semanas.
Que recoja el síndrome de Dravet, el resultado genético si lo hay y la medicación actual. Lo necesitaréis en urgencias, en el colegio y para los trámites.
Pedid a neurología la medicación de rescate, que os enseñen a usarla y que firme el protocolo de urgencias. Podéis usar nuestra plantilla. Hablad también de la SUDEP y de la vigilancia nocturna.
Que todos los profesionales que atienden a vuestro hijo o hija lo conozcan, para evitar medicamentos que empeoran las crisis.
Para entender el resultado y valorar el riesgo en futuros embarazos.
Atención temprana, discapacidad, dependencia, prestación CUME si trabajáis y apoyos en el colegio. Os lo explicamos paso a paso en las guías de trámites y ayudas.
Escribidnos a través del Servicio de Apoyo Integral y uníos a la Fundación para acceder al Grupo de Ayuda Mutua y a los programas para familias miembro.
Dudas
Todavía no. Hay tratamientos que reducen las crisis y terapias que mejoran la calidad de vida, y se investigan tratamientos dirigidos a la causa genética que aún no están aprobados.
No. Una vacuna puede provocar fiebre y adelantar la primera crisis en un bebé que ya iba a desarrollar el síndrome, pero no lo causa ni empeora su evolución.31 Las vacunas siguen siendo muy recomendables.
En la gran mayoría de los casos el cambio genético aparece por primera vez en el niño o la niña y no se hereda de los padres. Si es así, el riesgo de que se repita en otro embarazo es bajo, aunque no nulo; si uno de los padres tiene la variante, puede llegar al 50 %. Por eso, antes de otro embarazo, os recomendamos pedir consejo genético.
No. Las convulsiones febriles son frecuentes en la infancia y casi siempre benignas. En el síndrome de Dravet las crisis empiezan antes, son más largas, se repiten también sin fiebre y se acompañan de otros problemas del desarrollo.
No necesariamente. El diagnóstico es clínico y la genética lo confirma en la mayoría de los casos. Si el estudio se hizo hace años o no buscó si faltaban trozos del gen, puede merecer la pena repetirlo con las técnicas actuales.
Sí. Es una enfermedad de por vida y hay muchas personas adultas con síndrome de Dravet, algunas sin diagnosticar porque cuando eran niñas no existía el estudio genético.
La mayoría de las personas llega a la edad adulta, pero el riesgo de muerte prematura es mayor que en la mayoría de las epilepsias, sobre todo en la infancia. Un buen control de las crisis, la vigilancia nocturna y un plan de urgencias ayudan a reducirlo.
En la Fundación Síndrome de Dravet. Escribidnos a través del Servicio de Apoyo Integral: os orientamos sobre trámites, recursos y apoyo emocional, y os ponemos en contacto con otras familias.
¿Otra duda? Escríbenos a informacion@dravetfoundation.eu
Rigor
Esta página se basa en la clasificación de la Liga Internacional contra la Epilepsia, el consenso internacional y la guía europea de 2022, las fichas técnicas y las notas de seguridad de la Agencia Española de Medicamentos y Productos Sanitarios y estudios publicados en revistas científicas, siempre que es posible hechos en España. Marcamos los trabajos en los que ha participado la Fundación.
¿Has visto un error o quieres sugerir un cambio? Escríbenos a informacion@dravetfoundation.eu.
Tu donación impulsa la investigación sobre el síndrome de Dravet y nos ayuda a acompañar a las familias desde el diagnóstico.
Haz tu donación